
Teil 2:Huperzin A und seine neuroprotektive molekulare Signalübertragung bei der Alzheimer-Krankheit
Mar 21, 2022
Kontakt:joanna.jia@wecistanche.com/ WhatsApp: 008618081934791
Bitte klicken Sie hier zu Teil 1
Bitte klicken Sie hier zu Teil 3

Cistanche kann bei der Alzheimer-Krankheit helfen
3. Neuroprotektive molekulare Signalgebung von HupA gegen AD
DasneuroprotektivDie Wirkungen der HupA-Behandlung resultieren aus der cholinergen Signalübertragung, die die Expression des neurotrophen Faktors, die synaptische Aktivität, den Antagonismus des N-Methyl-D-Aspartat (NMDA)-Rezeptors (NMDAR), die Modulation von ROS und das neuronale Überleben erhöht [3,9].
Die Freisetzung synaptischer Vesikel ist eine von HupasneuroprotektivMechanismen. Während des synaptischen Vesikelzyklus in ZNS-Synapsen werden synaptische Vesikel durch aktiven Transport mit Neurotransmittern gefüllt und bilden einen Vesikelpool. Gefüllte Vesikel docken an der aktiven Zone an, wo sie eine Priming-Reaktion durchlaufen, die sie für die Ca2+-getriggerte Fusionsporenöffnung befähigt [47]. In diesem Schritt fungieren Synaptotagmine als Ca2-Plus-Sensoren; Tatsächlich fehlt Synaptotagmin- 1-Knockout eine synchronisierte und schnelle Freisetzung von Neurotransmittern, was zeigt, wie relevant ihre Funktion ist [47]. HupA fördert die Synaptotagmin-Expression und verbessert die Exozytose synaptischer Vesikel und die Freisetzung von Neurotransmittern [48] (siehe Tabelle 1).
Wie bereits erwähnt, hemmt HupA AChE, sodass sich nach HupA-Behandlung Acetylcholin ansammelt. Die Acetylcholin-Signalübertragung wirkt hauptsächlich über 7nAChRs und 4 2nAChRs und erzeugt eine entzündungshemmende Reaktion [39]. Die Acetylcholin-Signaltransduktion moduliert die Funktion neuraler Vorläuferzellen über den Signalweg Mitogen-aktivierte Proteinkinasen/extrazelluläre signalregulierte Kinasen (MAPK/ERK), der auch als Reaktion auf HupA aktiviert wirdneuroprotektivFunktionen [49]. Dasselbe geschieht mit der Signalübertragung des aus dem Gehirn stammenden neurotrophen Faktors (BDNF)/Tropomyosin-Rezeptorkinase B (TrkB), die wiederum den Phosphatidylinositol-3--Kinase (PI3K)/Akt-Serin-Threonin-Kinase-Weg aktiviert (siehe Tabelle 1). Die Aktivierung des BDNF/TrkB-abhängigen PI3K/TrkB/mammalian target of rapamycin (mTOR)-Signalwegs unterdrückt die Apoptose und trägt zum neuronalen Überleben bei [50]. Der cholinerge Anstieg von BDNF in cholinergen Neuronen des basalen Vorderhirns verbessert die Induktion und Aufrechterhaltung der Langzeitpotenzierung (LTP), die synaptische Übertragung (durch Wirkung an prä- und postsynaptischen Stellen) und die präsynaptische Freisetzung des exzitatorischen Neurotransmitters Glutamat [51], Dadurch wird der Verlust cholinerger Neuronen verhindert und die kognitiven Funktionen erhalten [52,53]. Schließlich erhöht HupA die Spiegel des phosphorylierten zyklischen Adenosinmonophosphat-responsiven Element-bindenden Proteins (CREB) im Hippocampus, das mit BDNF im CREB/BDNF-Weg interagiert, was für mehrere Gen-Kognition-Umwelt-Wechselwirkungen wesentlich ist [54]. Einer der wichtigstenneuroprotektivWirkungen von HupA ist die Verbesserung der A-Akkumulation und Neurotoxizität durch verschiedene cholinerge Mechanismen [55]. Erstens unterbricht HupA durch seine AChEI-Aktivität die AChE-A-Interaktion, wie im vorherigen Abschnitt beschrieben (siehe Abbildung 2) [19,56,57], wodurch der p53--vermittelte neuronale Tod abgeschwächt wird [37]. HupA übt eine ähnliche Wirkung mit dem postsynaptischen Zelladhäsionsmolekül Neuroligin 1 (NL1) aus [48]. NL1 hat eine extrazelluläre Domäne mit hoher Ähnlichkeit zu Cholinesterasen (ChEs) [58,59]. Es wurde über Wechselwirkungen zwischen NL1- und A-Oligomeren berichtet. Die gereinigte extrazelluläre ChE-ähnliche Domäne von NL1 bindet direkt an A-Oligomere [60], und A-Oligomere assoziieren mit NL1 an exzitatorischen Hippocampus-Synapsen [61]. Wie bei AChE interagiert HupA mit der ChE-ähnlichen Domäne von NL1 [46], unterbricht die A-NL1-Wechselwirkung und reguliert die durch Oligomerisierung induzierte Exzitotoxizität herunter (siehe Tabelle 1). Neben der Unterbrechung der Wechselwirkung mit A-Oligomeren lindert HupA auch die A-Akkumulation. Obwohl HupA keinen Einfluss auf die Produktion des APP hat, moduliert es dessen Spaltung.
Das APP wird auf einem von zwei möglichen Wegen gespalten. Im nicht-amyloidogenen -Sekretase-Weg wird das APP durch eine -Sekretase wie Disintegrin und das Metalloproteinase-Domänen-enthaltende Protein 10 (ADAM10) gespalten, wodurch die lösliche Ektodomäne von APP (sAPP) und ein membrangebundenes intrazelluläres C-terminales Fragment (C83 ). Die weitere Prozessierung durch eine y-Sekretase spaltet das C83, was ein 3--kDa-Peptid (P3) und eine intrazelluläre APP-Domäne (AICD) ergibt [62]. P3 und AICD sind beide neurotroph undneuroprotektiv[26]. Andererseits erfolgt die Spaltung im amyloidogenen /y-Sekretase-Weg durch BACE1 und ergibt das etwas kürzere lösliche APP-Fragment (sAPP) und ein C99-Fragment. Die weitere Verarbeitung durch eine y-Sekretase spaltet C99 und setzt das AICD und das A-Peptid frei, ein Kennzeichen der AD-Pathologie [62].
HupA erhöht die Expression der sAPPa- und C83-Fragmente [26,32] und stellt dosisabhängig die konstitutive Expression von ADAM10 wieder her, während es die Membrantranslokation von BACE1 herunterreguliert, was die BACE1-APP-Assoziation behindert (siehe Abbildung 3 ).
Tabelle 1. Molekulare Ziele der cholinergen Mechanismen von HupA bei demenzbedingten Pathologien und Wirkungen der Behandlung.

(AChE: Acetylcholinesterase; nAChRs: Nikotin-Acetylcholin-Rezeptoren; Bcl-2: B-Zell-Lymphom-2; Bax: Bcl-2--ähnliches Protein 4; Gsk-3: Glykogen-Synthase-Kinase -3 : mTOR: Säugetier-Target von Rapamycin; BDNF: vom Gehirn stammender neurotropher Faktor; TrkB: Tropomyosin-Rezeptorkinase B).
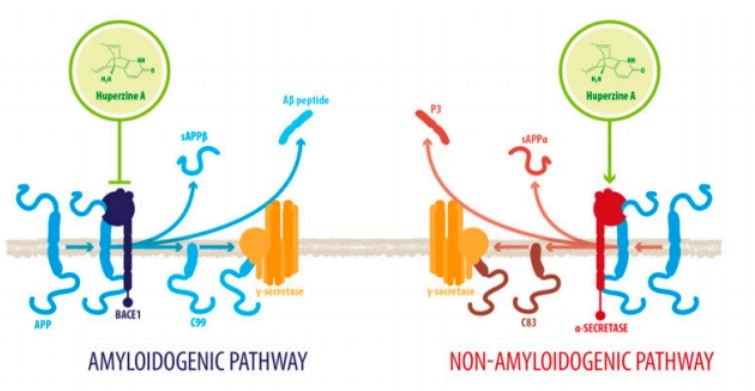
Abbildung 3. HupA regelt die APP-Verarbeitung. HupA erhöht dosisabhängig die Aktivität des nicht-amyloidogenen Signalwegs durch die Spaltung des Amyloid-Vorläuferproteins (APP) durch eine -Sekretase, wodurch lösliche -APP-Fragmente, P3-Peptide und ein C83-Fragment produziert werden. Diese sind sowohl neurotroph als auch neuroprotektiv und werden nach HupA-Behandlung hochreguliert. HupA reduziert auch die Spiegel von BACE1, einer /y-Sekretase, die lösliche -APP-Fragmente im sogenannten amyloidogenen Weg produziert, zusätzlich zu dem C99-Fragment, das gespalten wird, um das A-Peptid zu bilden. Diese Produkte lösen apoptotische Reaktionen aus, wie zum Beispiel neuronale Membranbläschen und Zellschrumpfung, was zum Zelltod führt (APP: Amyloid Precursor Protein; BACE1: Beta-Site Amyloid Precursor Protein spaltendes Enzym 1; sAPP: lösliches Amyloid Precursor Protein; sAPP: lösliches Amyloid Vorläuferprotein-).
Als Mechanismus für diesen Effekt wurden die Aktivierung von mAChRs und Proteinkinase C (PKC)/MAPK-Wegen vorgeschlagen [15,23,46] sowie eine HupA-vermittelte Erhöhung der Phosphorylierung von ERK1/2, die auch die ADAM10-Transkription regulieren kann. Ein weiterer Mechanismus für die cholinerge Modulation der APP-Verarbeitung ist die Aktivierung der Wnt-Signalgebung. Die Wnt-Signalgebung spielt eine entscheidende Rolle bei der präsynaptischen Assemblierung, der postsynaptischen Differenzierung an peripheren neuromuskulären Synapsen von Wirbeltieren, der Stammzelldifferenzierung und der Entwicklung und Aufrechterhaltung des ZNS [63–65]. Jüngste Erkenntnisse deuten darauf hin, dass es auch die Gefäßstabilität, die BHS-Integrität und die Entzündung reguliert [66]. Im kanonischen Wnt-Weg oder Wnt/-catenin-Weg binden Wnt-Liganden an Rezeptoren der Familien Frizzled (FZD) und Low-Density-Lipoprotein-related-Protein (LRP) auf der Zelloberfläche und aktivieren mehrere zytoplasmatische Relaiskomponenten, einschließlich GSK{{ 13}} und adenomatöse Polyposis coli (APC), die schließlich an -catenin signalisieren. -Catenin dringt in den Zellkern ein und bildet einen Komplex mit dem lymphoiden Enhancer-Bindungsfaktor 1 (LEF1), um die Transkription von Wnt-Zielgenen zu aktivieren. Wnt-Signalwege, die unabhängig von -catenin sind, werden als nicht-kanonische Wege bezeichnet, zu denen der Planar Cell Polarity (PCP)-Weg, auch bekannt als Wnt/Jun-N-terminale Kinase (JNK)-Weg, und der Wnt/Ca2 gehören plus-Weg [63] (siehe Abbildung 4).

Abbildung 4. HupA beeinflusst die Wnt-Signalisierung. HupA beeinflusst sowohl die kanonische als auch die nichtkanonische Wnt-Signalisierung. Hinsichtlich der kanonischen Signalübertragung moduliert HupA den Wnt/-catenin-Signalweg durch Herunterregulieren der GSK-3-Aktivität. HupA erhöht die Phosphorylierungsniveaus von GSK-3 / , das -catenin stabilisiert und die Expression seiner Zielgene hochreguliert, was mit synaptischer Plastizität und neuronalem Überleben zusammenhängt, während Tau-Hyperphosphorylierung und A-Neurotoxizität verhindert werden. HupA interagiert auch mit dem nicht-kanonischen Signalweg über PKC/MAPK-Signalisierung. Die PKC-Aktivierung hemmt auch die GSK-3-Aktivität und spielt eine Rolle bei der Hochregulierung der Expression der -Secretase, wodurch die A-Akkumulation und die neuronale Apoptose verhindert werden (Wnt: wingless-related integration site; GSK3: Glycogen Synthase Kinase 3; PKC: Proteinkinase C; MAPK: Mitogen-aktivierte Proteinkinase).
Die Hemmung der Wnt-Signalgebung verursacht kognitive Defizite, erhöht die Tau-Phosphorylierung, erhöht die A 1-42-Peptidkonzentrationen und das A 42/A 40-Verhältnis im Hippocampus und verringert die A 1-42-Konzentrationen im Liquor cerebrospinalis, was auf eine unzureichende Clearance hinweist über die BBB [18]. Somit verbessert die Aktivierung der Wnt-Signalgebung durch HupA die A-Belastung und kognitive Defizite [23,25,32].
Die Wnt-Signalgebung moduliert auch die nicht-amyloidogene Prozessierung von APP, da die transkriptionelle Aktivierung von Wnt-Zielgenen durch -catenin-Translokation die APP-Prozessierung in Richtung ADAM10 lenkt, während die BACE1-Transkription unterdrückt wird, wodurch die Wnt-Signalgebung und die A-Akkumulation verknüpft werden [67], wie bereits erwähnt. GSK-3 ist eine der zytoplasmatischen Relaiskomponenten von Wnt, und seine erhöhte Aktivierung verursacht eine erhöhte Phosphorylierung von -Catenin, das die kanonische Wnt-Signalübertragung hemmt [63], und AD-Merkmale wie übermäßige Tau-Protein-Phosphorylierung und A-Generation. Darüber hinaus wurde gezeigt, dass A die PI3K/Akt-Signalisierung beeinträchtigt, was zur Aktivierung von GSK-3 führt. Dadurch entsteht eine Rückkopplungsschleife, die Tau-Hyperphosphorylierung, Bildung neurofibrillärer Knäuel, Synaptotoxizität, Synapsenverlust und schließlich neuronalen Tod induziert [64]. Wie bereits erwähnt, erhöht HupA jedoch die PKC-Signalgebung und PKC hemmt die GSK-3-Aktivität, wodurch die Tau-Phosphorylierung und die A-Produktion verhindert werden (siehe Abbildung 4) [32]. Durch die Aktivierung der Wnt- und PKC-Signalgebung rettet die HupA-Behandlung die nicht-amyloidogene Prozessierung von APP, was darauf hindeutet, dass diese Signalwege für HupA von zentraler Bedeutung sein könntenneuroprotektivEffekte gegen A-Belastung [32] (siehe Tabelle 1). Darüber hinaus schützt HupA durch diese Mechanismen die präsynaptische Struktur und die synaptische Plastizität [26,32,61,68] (siehe Tabelle 1).

cistanche pharma spezialfürr Alzheimer-Krankheit
HupA wirkt auch über nicht-cholinerge Mechanismen, die auf die mitochondriale Struktur und Funktion sowie auf Fe2 plus Homöostase abzielen. Mitochondriale Störungen wurden in der AD-Pathologie beschrieben, darunter Veränderungen in der Morphologie, ein beeinträchtigter Tricarbonsäure (TCA)-Zyklus, reduzierte Cytochrom C (CytoC)-Oxidase-Aktivität und oxidativer Stress [69]. A kann sich in den Mitochondrien anreichern, mit der mitochondrialen Protein A-bindenden Alkoholdehydrogenase (ABAD) interagieren und Störungen verursachen, die zu Neurotoxizität und Apoptose führen. Eine Akkumulation und mitochondriale Dysfunktion wirken zusammen, um neurodegenerative Wege zu aktivieren, die an kognitivem Verlust beteiligt sind [52,53]. Mitochondrien initiieren die Apoptose, indem sie Proteine wie CytoC aus Intermembran- und Intracoastal-Räumen freisetzen, gefolgt von der Aktivierung von Caspasen und dem Apoptose-induzierenden Faktor (AIF) (einem Caspase-unabhängigen Apoptose-Weg). Die Permeabilisierung der äußeren Membran führt zu einem mitochondrialen Stoffwechselversagen mit nachfolgender mitochondrialer Schwellung und neuronalem Tod [69]. Die APP-Überexpression wiederum kann die mitochondriale Funktion beeinträchtigen, indem sie die Lokalisierung des NIPSNAP1-Proteins in der mitochondrialen Matrix durch direkte Wechselwirkung stört und die Bindung der Dihydrolipoyl-Transacylase- und Dihydrolipoyl-Transacetylase-Komponenten des verzweigtkettigen Ketosäuren-Komplexes und des Pyruvat-Dehydrogenase-Komplexes in der mitochondrialen Innenmembran verändert [ 37] (siehe Abbildung 5). HupA hemmt die zytoplasmatische Translokation von CytoC und Caspase-3-Spaltung [69], dämpft apoptoseinduzierende Signale (siehe Tabelle 2) und verhindert möglicherweise APP-induzierte mitochondriale Dysfunktion, indem es die Störung der NIPSNAP1-Proteinlokalisierung in der mitochondrialen Matrix umkehrt [37]. HupA reguliert auch Glutathionperoxidase (GSH-Px), Superoxiddismutase (SOD) und Katalase (CAT) hoch und verhindert so oxidativen Stress [70]. HupA-vermittelte Neuroprotektion beinhaltet möglicherweise die Wiederherstellung einer intakten Doppelmembran, die das Membranpotential und die ATP-Produktion wiederherstellt, was eine erhaltene Energiehomöostase bedeutet [35,52] (siehe Tabelle 2). Proteomische Analysen bestätigen, dass HupA die Expression von Proteinen erhöht, die an der oxidativen Phosphorylierung beteiligt sind [37].

Abbildung 5. HupA rettet die mitochondriale Integrität nach Kontakt mit A. A durchquert die mitochondriale Doppelmembran und aggregiert in der Matrix. Mitochondriale Störungen umfassen Veränderungen in der Morphologie, einen beeinträchtigten TCA-Zyklus und eine verringerte CytoC-Oxidase-Aktivität. Der Zelltod wird durch die Freisetzung von Proteinen aus Intermembran- und Intracoastal-Räumen eingeleitet, die Caspasen und AIF (Caspase-unabhängiger Apoptoseweg) aktivieren. Die Permeabilisierung der äußeren Membran führt zu einem mitochondrialen Stoffwechselversagen mit nachfolgender mitochondrialer Schwellung, ROS-Akkumulation und neuronalem Tod. Die Behandlung mit HupA verhindert eine Akkumulation in der Matrix sowie eine Interaktion mit mitochondrialen Proteinen. HupA verhindert die Freisetzung von CytoC und die nachfolgende Apoptose. Es stellt auch die allgemeine Membranstabilität wieder her und schützt so die mitochondriale Enzymaktivität, das Membranpotential und die ATP-Bildung. HupA reichert auch Proteine an, die an der oxidativen Phosphorylierung beteiligt sind, wodurch die mitochondriale Atmung verbessert wird (ABAD: Amyloid-beta-bindende Alkoholdehydrogenase; CAT: Katalase; GSH-PX: Glutathionperoxidase; SOD: Superoxiddismutase; ROS: reaktive Sauerstoffspezies; IMS: Zwischenmembranraum; CytoC : Cytochrom C; Cas-3: Caspase-3; AIF: Apoptose-induzierender Faktor).
Tabelle 2. Molekulare Ziele der nichtcholinergen Mechanismen von HupA bei Demenz und Wirkungen der Behandlung.

Cytotec: Cytochrom C; Kas-3: Kaspase-3; AIF: Apoptose-induzierender Faktor; CAT: Katalase; GSH-PX: Glutathionperoxidase; SOD: Superoxiddismutase; TFR1: Transferrinrezeptor 1; ROS: reaktive Sauerstoffspezies; APP: Amyloid-Vorläuferprotein; IRP: Eisenregulatorisches Protein).
In Bezug auf die Homöostase von Fe2 plus wurde berichtet, dass AD-Mausmodelle im Vergleich zu WT-Mäusen erhöhte Werte von Fe2 plus im Cortex und Hippocampus aufweisen. Dementsprechend ist die Expression des Transferrinrezeptorproteins 1 (TFR1) in APPswe/PS1dE9-Mäusen hochreguliert, was die Zunahme der Fe2-Plus-Aufnahme erklärt [34]. Fe2 plus -vermittelte Neurodegeneration könnte ihren Ursprung in der Herunterregulierung der -Secretase-Aktivität haben, die den nonamylaoidogenen Weg hemmt, mit einer gleichzeitigen Erhöhung der APP-Expression aufgrund eines funktionellen Eisen-responsiven Elements (IRE), das im APP-Promotor identifiziert wurde, was dies erklären würde warum die APP-Spiegel nach einer Behandlung mit Fe2 plus ansteigen und nach einer Behandlung mit Chelatbildnern abnehmen. Eine alternative Erklärung könnte sein, dass die translationale Expression von APP über die Freisetzung einer klassischen Repressor-Wechselwirkung zwischen APP-mRNA und dem eisenregulierenden Protein -1 (IRP-1) gesteuert werden könnte [34]. HupA könnte direkt als Fe2 plus Chelatbildner wirken und die Fähigkeit von IRP-1 reduzieren, die APP-Translation zu induzieren [34]. HupA reguliert auch die TFR1-Expression in Mäusen in vivo herunter, was die Aufnahme von Transferrin-gebundenem Eisen (TBI) in Neuronen verringert [34] (siehe Abbildung 6) (siehe Tabelle 2).

herba epimedium sagittatum
Schließlich ist bemerkenswert, dass HupA die Expression von entzündungsfördernden Zytokinen durch die Aktivierung von nAChRs reduziert. Die Aktivierung des cholinergen entzündungshemmenden Wegs, des efferenten Bogens des Entzündungsreflexes im ZNS, führt zu einer Unterdrückung der Expression von Entzündungszytokinen und systemischen Entzündungsreaktionen. Die Aktivierung von 7nAChR reguliert die Aktivierung von Makrophagen, Mikroglia und Astrozyten herunter, wodurch die Produktion von entzündungsfördernden Zytokinen gehemmt wird, während die Expression von entzündungshemmenden Zytokinen nicht verändert wird [10,46,71]. Die cholinergen entzündungshemmenden Wirkungen von HupA regulieren die IL-1-, IL-6- und TNF-Sekretion sowie die NF-kB-Signalgebung herunter, wodurch die neuroinflammatorische Reaktion abgeschwächt wird [72].

Abbildung 6. HupA reguliert Fe2 plus Homöostase. HupA verhindert die Ansammlung von Fe2 plus in den Neuronen. Es könnte als Chelatbildner wirken, während es auch die Expression von TFR1 herunterreguliert und die Aufnahme von Fe2 plus in die Zelle verhindert. Durch die Verringerung der Fe2+-Konzentration im Neuron verringert HupA die APP-Translation. Fe2 plus bindet das IRP und setzt es von der APP-mRNA frei, die dann übersetzt werden kann. In Anwesenheit von HupA, Fe2 plus Konzentrationsabfall und weniger IRP wird freigesetzt, bedeutungsloses APP wird übersetzt. HupA reduziert indirekt ROS durch all diese Mechanismen (TFR1: Transferrinrezeptor 1; Tf: Transferrin; TBI: transferringebundenes Eisen; ROS: reaktive Sauerstoffspezies; APP: Amyloid-Vorläuferprotein; IRP: Eisenregulationsprotein).

Echinacosid für die Erinnerung